CASO CLÍNICO
Paciente femenino de 37 años con diagnóstico de osteocondromatosis múltiple no controlada. En mayo de 2024, consultó por sintomatología sugestiva de ciatalgia derecha, sin respuesta al tratamiento instaurado. Tras un periodo de cuatro meses, el cuadro clínico se exacerbó, presentando un aumento de volumen progresivo en la región glútea y en la cara superolateral del muslo ipsilateral. Esta progresión derivó en una limitación funcional para la sedestación y la deambulación prolongada. 7 meses más tarde es evaluada por cirujano oncólogo quien realizó una biopsia mediante punción con aguja gruesa, la cual reporta condrosarcoma extraesquelético.
Fue referida al servicio de oncología ortopédica para su valoración. Se evaluaron proyecciones radiográficas de pelvis (AP centrada en pubis) y axial de cadera derecha (imagen 1), las cuales evidenciaron una lesión metafisaria en el fémur proximal. La lesión se describe como periférica, de límites mal definidos, con presencia de calcificaciones y marcada radiopacidad, asociada a un aumento en la densidad de partes blandas de carácter extracompartamental. Debido a la presencia de un componente de partes blandas (imágenes 2-4), se solicitó un estudio de Resonancia Magnética (RM) que demuestra los siguientes hallazgos:
- Secuencia T2 (corte coronal, imagen 2): Se identifica una lesión tumoral hiperintensa que rodea prácticamente 360° la diáfisis femoral proximal y se extiende hacia las ramas iliopubiana e isquiopubiana, sin evidencia de compromiso de la médula ósea.
- Secuencia T1 (corte axial, imagen 3): Se observa una masa con una pseudocapsula esclerótica, mal definida y multilobulada que se traduce en lenta progresión, de origen exóstico, con capa esclerótica en la superficie ósea a nivel del trocánter menor, que se extiende hacia los compartimentos anterior y posterior de la región glútea. La lesión presenta un efecto envolvente sobre el fémur y compromete la integridad anatómica de los vasos femorales, así como de los nervios femoral y ciático.
- Secuencia T2 (corte sagital, imagen 4): Se confirma una masa de gran volumen con extensión predominante en los planos anterior y posterior.
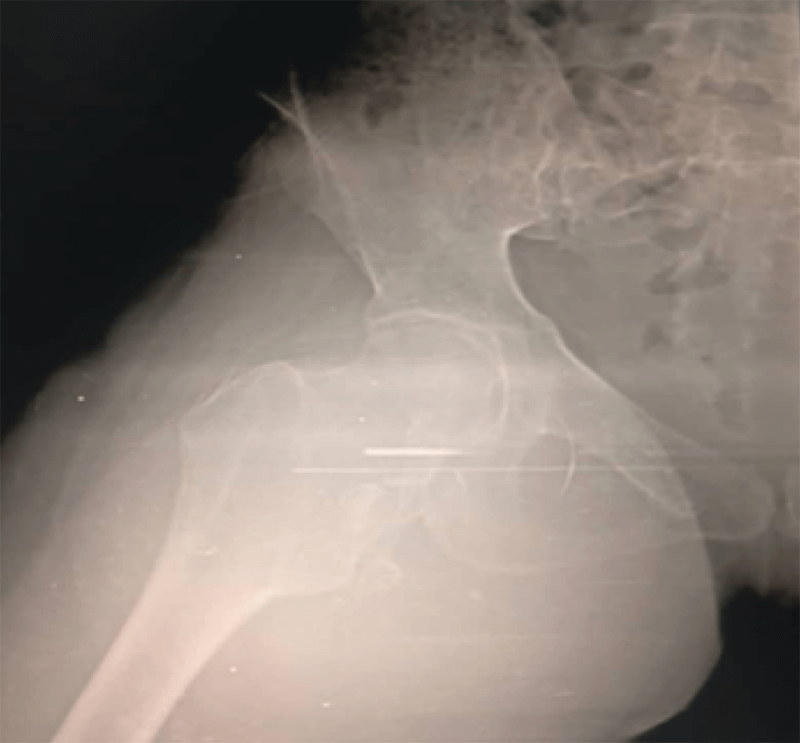
Imagen 1. Radiografía Axial de cadera derecha.
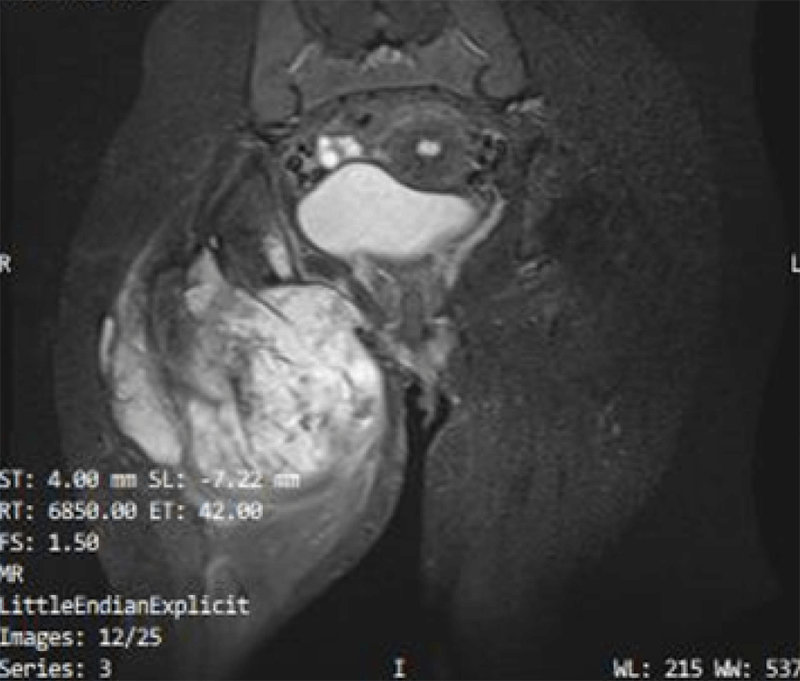
Imagen 2. RMN corte coronal en secuencia T2
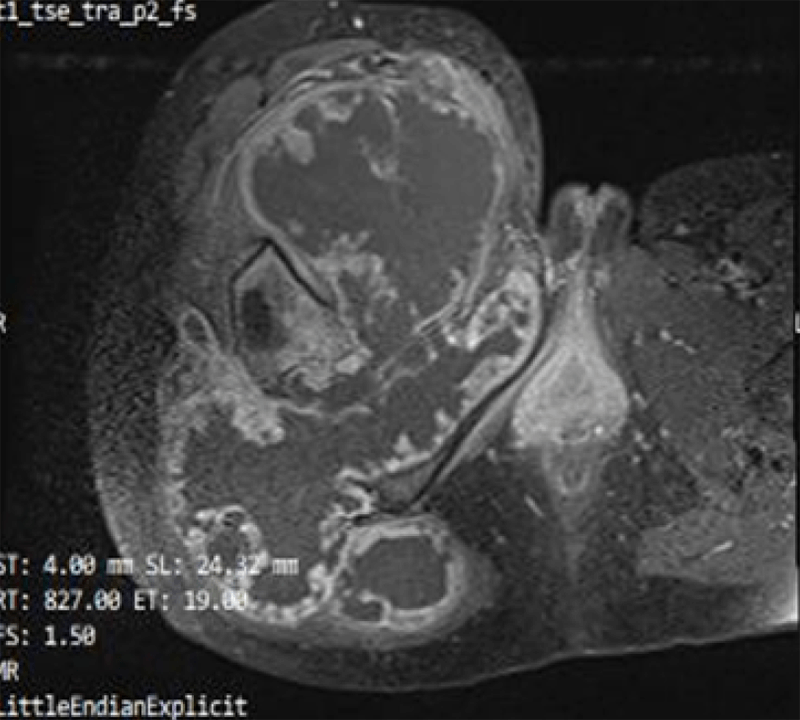
Imagen 3. RMN corte axial en secuencia T1
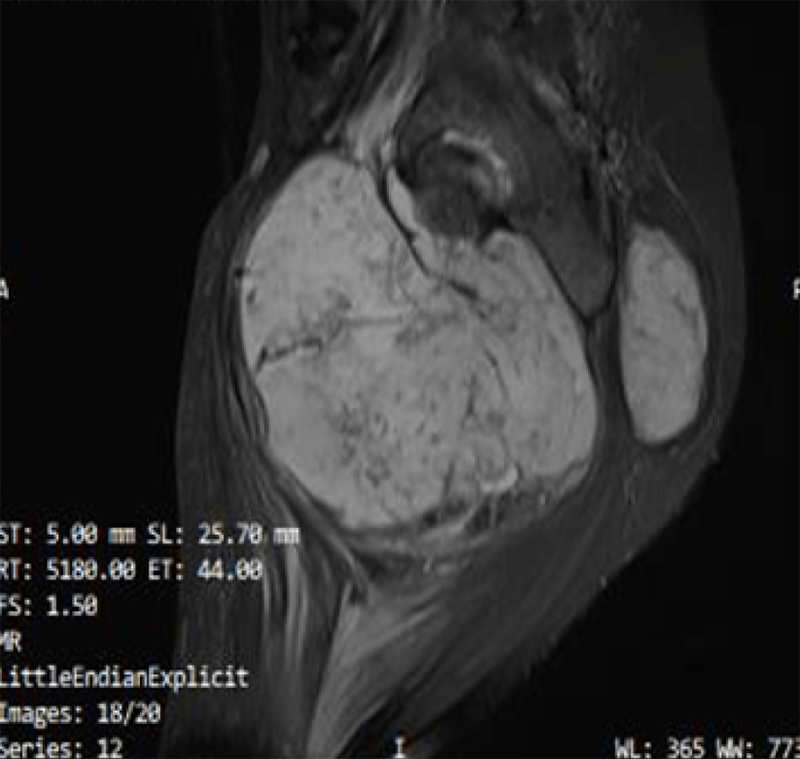
Imagen 4. RMN corte sagital en secuencia T2
Se completó el estudio de extensión mediante tomografía computada de tórax, sin evidencia de infiltración metastásica.
En vista de los hallazgos imagenológicos se plantea resección con criterio oncológico (márgenes amplios) por lo que se propone hemipelvectomía externa. Es llevada a mesa operatoria bajo anestesia general, medidas de asepsia y antisepsia se realiza abordaje estándar de Enneking y Dunham, desarrollando un colgajo posterior y con un manejo adecuado de los componentes vasculonerviosos. La pieza quirúrgica es trasladada de inmediato para el manejo de la misma evidenciando al ser intervenida (imagen 5), con la siguiente descripción anatomopatológica macroscópica: lesión de aspecto tumoral (T), mide 27 x 20 x 13cm (imagen 6). El tumor impresiona originarse en la superficie de fémur proximal, con infiltración secundaria al hueso ilíaco y articulación coxofemoral. El tumor es de aspecto cartilaginoso, con áreas disminuidas de consistencia, áreas gelatinosas, en el cual se identifica en la base de la lesión en metáfisis de fémur proximal formación de aspecto osteocondromatoso en relación al tumor. Adicionalmente en fémur distal se identifican dos (2) formaciones exofíticas, una sésil y una pediculada que miden 2 x 1 x 1cm y 3.2 x 0.5 x 0.3cm respectivamente, así como en tibia proximal se identifica una que mide 1 x 1 x 1 de aspecto pediculado y en tibia distal se identifica otra que mide 1 x 0.6 x 0.4cm.
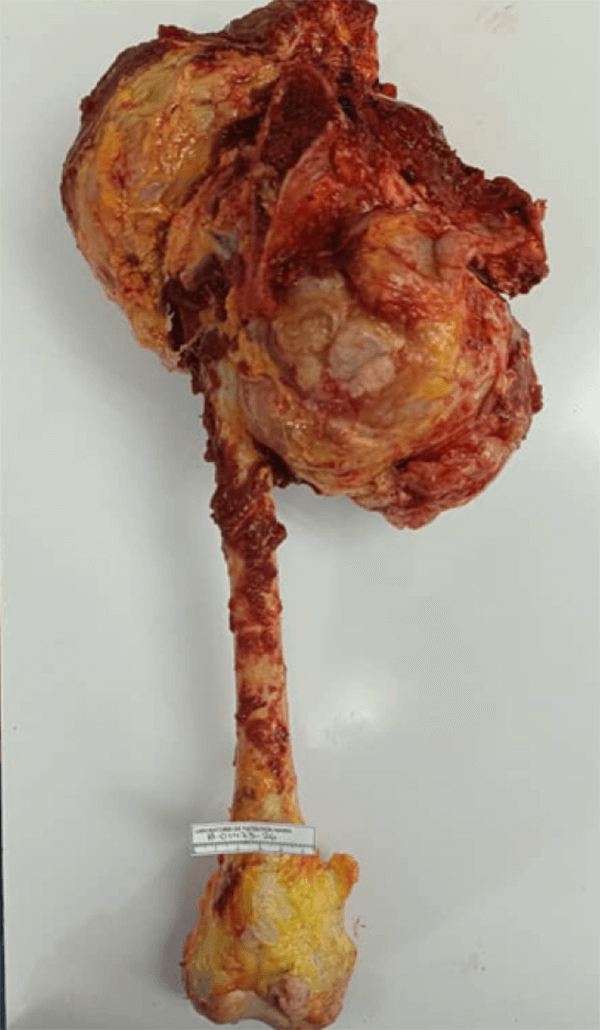
Imagen 5. Disección tumoral. Imagen manipulada por Laboratorio Marín.
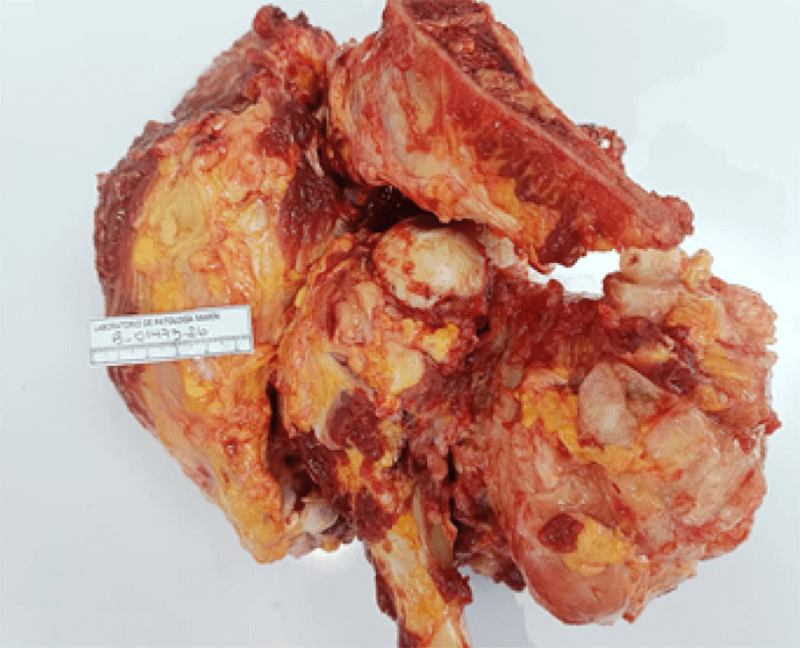
Imagen 6. Lesión de aspecto osteocondromatoso en metáfisis proximal de fémur.
Microscópicamente (imágenes 7, 8) lesión pseudoencapsulada multinodular, formadora de matriz cartilaginosa. Presencia de áreas de matriz cartilaginosa hialina con binucleación y núcleos hipercromáticos atípicos, matriz mixoide ocasional con presencia de células de aspecto estrellado e hipercromáticos, actividad mitótica: 7 mitosis x mm2, presencia de células pleomórficas mono y multinucleadas, calcificaciones presentes. Llegando al diagnóstico definitivo de condrosarcoma periférico secundario grado 3.
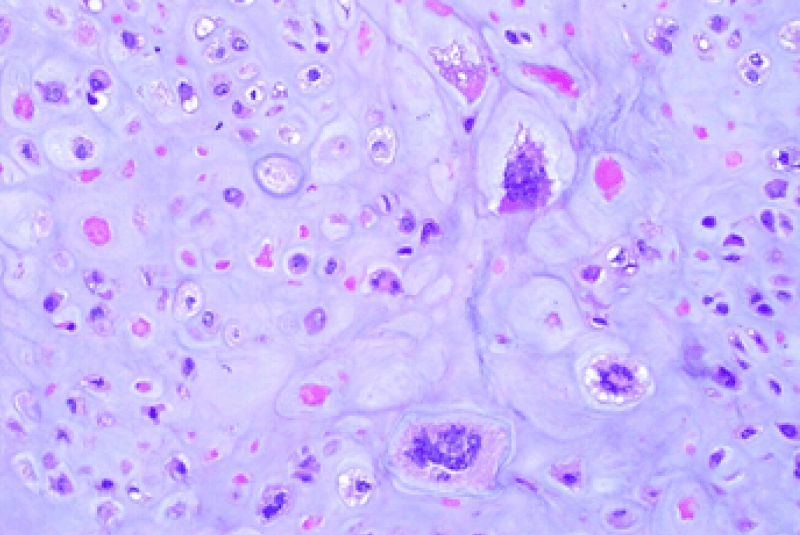
Imagen 7. Se observan células de aspecto estrellado e hipercromáticos.
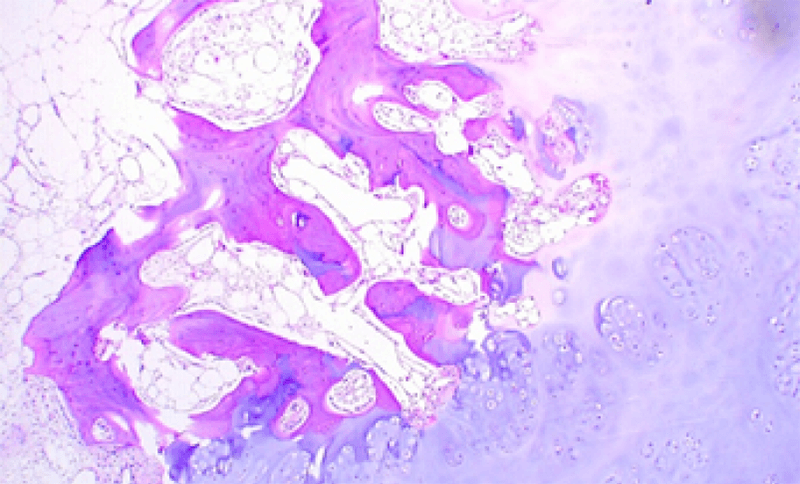
Imagen 8. Presencia de calcificaciones.
Se realiza control radiológico postoperatorio (imagen 9), permanece hospitalizada durante 72 horas, para control hemodinámico, del dolor y antibioticoterapia. Egresando de forma satisfactoria.
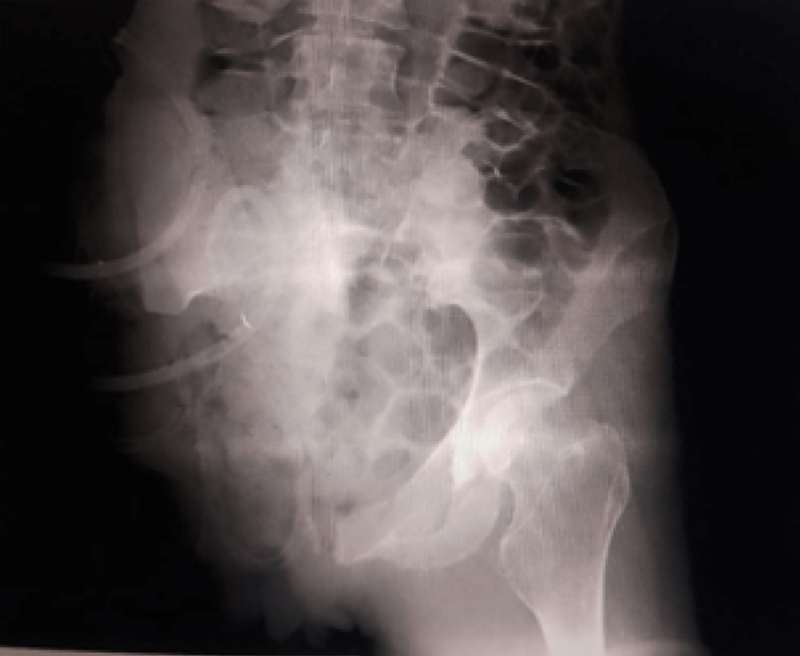
Imagen 9. Radiografía postoperatoria.
DISCUSIÓN
La osteocondromatosis múltiple (OCM) es un trastorno del desarrollo óseo, de herencia autosómica dominante, caracterizado por la aparición de múltiples tumores óseos benignos recubiertos de cartílago hialino. Estas lesiones se originan predominantemente en la superficie externa de la metáfisis de los huesos largos, creciendo de forma centrífuga respecto al eje esquelético (1).
Su prevalencia estimada se sitúa entre 1 en 50,000 y 1 en 100,000 habitantes en la población general. Presenta una penetrancia superior al 95%, lo que significa que la inmensa mayoría de los portadores de la mutación manifestarán signos clínicos o radiológicos (1,2). Es ligeramente más diagnosticada o evidente en varones debido, potencialmente, a fenotipos con deformidades angulares más pronunciadas (2).
Aunque es una enfermedad congénita, las lesiones rara vez son visibles al nacer (2). Los osteocondromas suelen detectarse clínicamente entre los 2 y los 10 años de edad. Su número, volumen y la severidad de las deformidades progresan de manera paralela a las tasas de crecimiento del paciente, deteniéndose por completo una vez que ocurre la madurez esquelética y el cierre de las líneas fisiarias (3).
La etiopatogenia de la OCM está ligada de forma directa a mutaciones de pérdida de función en los genes supresores tumorales EXT1 y EXT2(3,4). Los genes EXT1 y EXT2 codifican glicosiltransferasas transmembrana de tipo II que se localizan en el aparato de Golgi (5). Estas proteínas forman un complejo oligomérico hetero-funcional encargado de la elongación de las cadenas de heparán sulfato (HS), un componente esencial de los proteoglicanos de la matriz extracelular y de la superficie celular. Cuando ocurre una mutación en uno de los alelos (seguida del mecanismo de pérdida de heterocigosidad o “second hit” a nivel local en los condrocitos clonales), los niveles de HS disminuyen drásticamente en la placa de crecimiento o fisis. El HS es indispensable para regular la difusión y el gradiente de morfógenos críticos para la condrogénesis esquelética (6,7).
Como resultado, un grupo de condrocitos de la periferia de la fisis escapa al control longitudinal habitual, experimentando una desviación lateral de 90° respecto al eje del hueso. Estos condrocitos proliferan y secretan matriz cartilaginosa, osificándose progresivamente mediante un proceso de osificación endocondral defectuosa, lo que da origen al osteocondroma (6,7,8).
Las exostosis (8) se concentran en las zonas de mayor actividad fisaria: rodilla, fémur distal y tibia proximal (sitio de presentación inicial más común).
- Hombro y Brazo: Húmero proximal y borde medial de la escápula.
- Tobillo: Tibia distal y peroné distal.
- Tronco: Crestas ilíacas y costillas. La afectación de los cuerpos vertebrales es poco frecuente (1-5%), pero altamente crítica por el riesgo latente de compresión medular.
Las lesiones pueden ser sésiles (de base ancha unida a la cortical ósea) o pediculadas (con un tallo óseo que apunta en dirección opuesta a la articulación más cercana, siguiendo las fuerzas de tracción muscular) (9). La superficie está coronada por una capa de cartílago hialino blanco-azulada conocida como capuchón cartilaginoso. En niños en crecimiento activo, este capuchón puede medir entre 5 y 15 mm de espesor; en adultos, se adelgaza drásticamente, quedando reducido a una lámina de menos de 2-3 mm, o desapareciendo por completo (9,10).
Microscópicamente (9-11) el capuchón reproduce de manera desorganizada la arquitectura de una fisis normal, mostrando zonas de cartílago en reposo, en proliferación e hipertrófico. Los condrocitos benignos se disponen en lagunas, sin atipias nucleares, pleomorfismo ni mitosis atípicas. Debajo del capuchón, se observa la zona de osificación activa, donde el cartílago es reemplazado por trabéculas de hueso esponjoso que contienen médula ósea grasa o hematopoyética en continuidad directa con el canal medular del hueso nativo.
Clínicamente el impacto de la OCM va mucho más allá de la simple presencia de masas palpables (12). La afectación bifisiaria simétrica o asimétrica altera la biomecánica global del aparato locomotor durante las fases críticas del crecimiento infantil. Dismetría, deformidades y talla baja desproporcionada es parte de la sintomatología descrita, el consumo de las reservas celulares de las fisis debido al desvío lateral reduce el crecimiento longitudinal de los huesos largos. Los pacientes presentan un fenotipo con extremidades comparativamente más cortas que el tronco (12,13).
El crecimiento mecánico de la exostosis genera conflicto de espacio con los tejidos blandos adyacentes (13,14):
- Neurológicos: Compresión del nervio ciático poplíteo externo a nivel del cuello del peroné (causando pie caído), o del nervio mediano/cubital en la extremidad superior.
- Vasculares: Estenosis oclusiva o formación de pseudoaneurismas en la arteria poplítea debido al roce continuo de una exostosis femoral o tibial afilada.
- Mecánicos: Bursitis reactiva severa sobre el capuchón cartilaginoso (la bolsa puede llenarse de líquido sinovial e infectarse o sangrar), tendinitis por fricción y dolor sordo limitante con la actividad física.
El diagnóstico (15) se establece formalmente ante la presencia radiológica de al menos dos osteocondromas histológicamente confirmados o radiológicamente incuestionables en un paciente, o un solo osteocondroma asociado a antecedentes familiares directos de OCM.
La transformación maligna (15,16) de una exostosis hacia un condrosarcoma secundario periférico representa el mayor desafío en el pronóstico a largo
plazo de los pacientes adultos con OCM.
Mientras que en los osteocondromas solitarios el riesgo es inferior al 1%, en la osteocondromatosis múltiple el riesgo acumulado a lo largo de la vida se eleva significativamente, estimándose de forma clásica entre el 1% y el 5% (15-17). Algunas series clínicas especializadas reportan riesgos de hasta el 10% en familias con mutaciones específicas en EXT1 con alta carga tumoral pélvica.
Los sitios proximales (pelvis, esqueleto axial, escápula y fémur proximal) son los lugares donde ocurre la malignización con mayor frecuencia y donde suele pasar desapercibida por más tiempo debido al volumen de las masas musculares circundantes (17,18).
- Signos Clínicos de Alarma (Red Flags) (19):
- Aparición de dolor espontáneo, nocturno o no mecánico en una lesión previamente silente.
- Crecimiento documentado de un osteocondroma en un paciente adulto (tras el cierre de las fisis).
- Criterios Radiológicos de Malignización (19,20):
- Espesor del capuchón cartilaginoso superior a 2cm en adultos.
- Presencia de áreas de lisis ósea o destrucción de las calcificaciones internas del tumor.
- Márgenes algodonosos, imprecisos o aparición de una masa de partes blandas adyacente mal delimitada.
Ante la confirmación histopatológica o una sospecha clínico-radiológica firme de transformación maligna, el tratamiento de elección es la resección oncológica amplia con márgenes libres (R0) (21). Debido a que los condrosarcomas secundarios periféricos suelen ser de bajo grado (Grado 1), muestran una excelente respuesta a la cirugía radical conservadora de la extremidad, presentando una baja tasa de metástasis a distancia si se resecan de manera oportuna, y siendo inherentemente resistentes a la quimioterapia y radioterapia convencionales (20,21).
DECLARACIÓN DE INTERESES
Los autores declaran no tener conflictos de interés.
FINANCIAMIENTO
Este trabajo no recibió financiamiento externo.
REFERENCIAS
- Pacifici M. Hereditary Multiple Exostoses: New insights into pathogenesis, clinical features, and potential treatments. Birth Defects Res. 2018;110(19):1423–44.
- Pedrini E, Locatelli M, Divano C, et al. Genotype-phenotype correlation study in 529 patients with multiple hereditary exostoses: Identification of protective factors and more severe phenotypes. Am J Hum Genet. 2011;89(6):738–44.
- Wuyts W. Hereditary Multiple Osteochondromas. In: Adam MP, Feldman J, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026.
- Bukowska-Olech E, Kaczmarek-Ryś M, Kozłowska-Górecka K, et al. Hereditary Multiple Exostoses—A Review of the Molecular Background, Diagnostics, and Potential Therapeutic Strategies. Front Genet. 2021;12:759129.
- Legeai-Mallet L, Munnich A, Maroteaux P, Le Merrer M. Genetic heterogeneity in multiple hereditary exostoses. Am J Hum Genet. 1997;61(6):1457-60.
- Clement N, Porter DE. The genotype-phenotype correlation in hereditary multiple exostoses. Bone Joint Res. 2014;3(8):261-7.
- Li H, Jiang Y, Wang H, et al. Genetic analysis of 68 Chinese patients with hereditary multiple exostoses. J Bone Oncol. 2018;13:1-5.
- Murphey MD, Choi JJ, Kransdorf MJ, Flemming DJ, Gannon FH. Imaging of osteochondroma: variants and complications with radiologic-pathologic correlation. Radiographics. 2000;20(5):1407-34.
- Flanagan AM, Speight P, WHO Classification of Tumours Editorial Board. WHO Classification of Tumours: Soft Tissue and Bone Tumours. 5th ed. Vol. 3. Lyon: International Agency for Research on Cancer; 2020.
- Ikeda Y, Matsushima S, Morii T, et al. Regression of osteochondromas in hereditary multiple exostoses: A case report. J Orthop Sci. 2025;30(2):450-4.
- Vanhoenacker FM, De Beuckeleer LH, Van Hul W, et al. Imaging of multiple hereditary exostoses. Eur Radiol. 2001;11(10):1999-2007.
- Stieber JR, Dormans JP. Manifestations of hereditary multiple exostoses. J Am Acad Orthop Surg. 2005;13(2):110-20.
- Kolkıran A, Özdemir G, Demirci G. Hereditary Multiple Exostoses: Genetic, Radiologic, and Oncologic Insights from Twenty-one Patients. Acta Oncol Turc. 2026;59(1):12-9.
- Bovée JV. Multiple osteochondromas. Orphanet J Rare Dis. 2008;3:3.
- D’Arienzo A, Andreani L, Sacchetti F, Colasanti GB, Capanna R. Hereditary Multiple Exostoses: Current insights. Orthop Res Rev. 2019;11:199–211.
- Enneking WF, Dunham WK. Resection and reconstruction for primary neoplasms involving the innominate bone. J Bone Joint Surg Am. 1978;60(6):731-46.
- Gnoli M, Ricciardi L, Ghermandi F, et al. Secondary peripheral chondrosarcoma in multiple osteochondromas: a retrospective single-institution case series. Orphanet J Rare Dis. 2024;19(1):112.
- Goud AL, Van Gaal AA, Taminiau AH, et al. Intraosseous atypical chondroid tumor or chondrosarcoma grade 1 in patients with multiple osteochondromas. J Bone Joint Surg Am. 2015;97(9):749-56.
- Bernard SA, Murphey MD, Izquierdo R, Flemming DJ, Walker EA. Improved differentiation of benign osteochondromas from secondary chondrosarcomas with standardized measurement of cartilage cap at CT and MR imaging. Radiology. 2010;255(3):855-65.
- De Andrea CE, El-Hossary R, Giersig C, et al. Interobserver reliability in the histopathological diagnosis of cartilaginous tumors in patients with multiple osteochondromas. Mod Pathol. 2012;25(1):128-36.
- Jia X, Liu Y, Wang Z, et al. Hereditary multiple exostoses complicated with lung cancer. Transl Cancer Res. 2020;9(11):7125-30.